
Un programme qui nécessite trois à six mois rien que pour isoler un clone stable à haute expression n’est pas en retard. Celui qui découvre à l'échelle de 2 000 L qu'une étape tampon ne peut pas être reproduite l'est. Le processus de développement de produits biologiques existe pour faire descendre ces découvertes à l'échelle la plus petite et la moins chère disponible, où une expérience ratée coûte une semaine au lieu d'un lot GMP.
Ce que couvre réellement le processus de développement de produits biologiques
Le processus de développement de produits biologiques est la séquence par étapes d'ingénierie de lignées cellulaires, de culture en amont, de purification en aval, de caractérisation analytique, de formulation et de validation du processus qui transforme une molécule candidate en une substance médicamenteuse pouvant être fabriquée de manière reproductible à l'échelle commerciale. Il s’agit d’une séquence de réduction des risques plutôt que d’une liste de contrôle, et chaque étape existe de manière à ce que les échecs se produisent à moindre coût.
Chaque porte d’étape pose la même question : les données sont-elles suffisamment bonnes pour justifier la prochaine multiplication par dix des coûts ? Si la réponse est non, le programme reste là où il est jusqu'à ce qu'il soit.
Le développement se déroule sur deux pistes à la fois. La filière produit possède la molécule, la formulation et le plan clinique. La piste de processus possède la lignée cellulaire, la culture et le train de purification. Ils se rencontrent lors du transfert de technologie, et c'est lors de ce transfert que les hypothèses issues d'un laboratoire deviennent coûteuses dans une usine.
Profil de produit cible. Un à trois mois. Itinéraire, dosage, présentation et attributs de qualité critiques que le processus doit fournir.
Développement de lignées cellulaires. Trois à six mois. Transfection, sélection, clonage unicellulaire et étude de stabilité clonale d'une soixantaine de jours.
Développement de processus en amont. Deux à quatre mois. Média, stratégie d'alimentation, plages de paramètres, puis scale-up de 2 L à 50 L.
Développement de processus en aval. Trois à six mois. Capture, inactivation virale, polissage et ultrafiltration dans le tampon de formulation.
Travaux d'analyse et de formulation. Quatre à huit mois, généralement en parallèle. Qualification des méthodes, dégradation forcée et stabilité.
Caractérisation et validation des processus. Six à douze mois. Modèles réduits qualifiés, puis exécutions d'ingénierie et lots PPQ.
Décisions en amont qui bloquent le coût des marchandises
Le développement en amont détermine le coût des marchandises, car le titre et la durée de la culture déterminent le volume du bioréacteur qu'un produit occupe pendant toute sa durée de vie commerciale. Un procédé délivrant 2 g/L au lieu de 5 g/L ne coûte pas simplement plus cher par gramme ; il faut une installation plus grande pour fabriquer la même masse.
Pour les anticorps monoclonaux, la plateforme est mature : cellules CHO, milieux chimiquement définis, fed-batch de dix à quatorze jours et titres de l'ordre de trois à huit grammes par litre. Les paramètres de contrôle sont bien connus, avec une température proche de 37 degrés Celsius, un taux d’oxygène dissous entre 30 et 50 pour cent et un pH entre 6,8 et 7,2, mais ils n’évoluent pas de manière linéaire. Le temps de mélange, le transfert d'oxygène et la vitesse de pointe changent tous avec la géométrie du récipient, c'est pourquoi la mise à l'échelle est un exercice de modélisation plutôt qu'une multiplication.
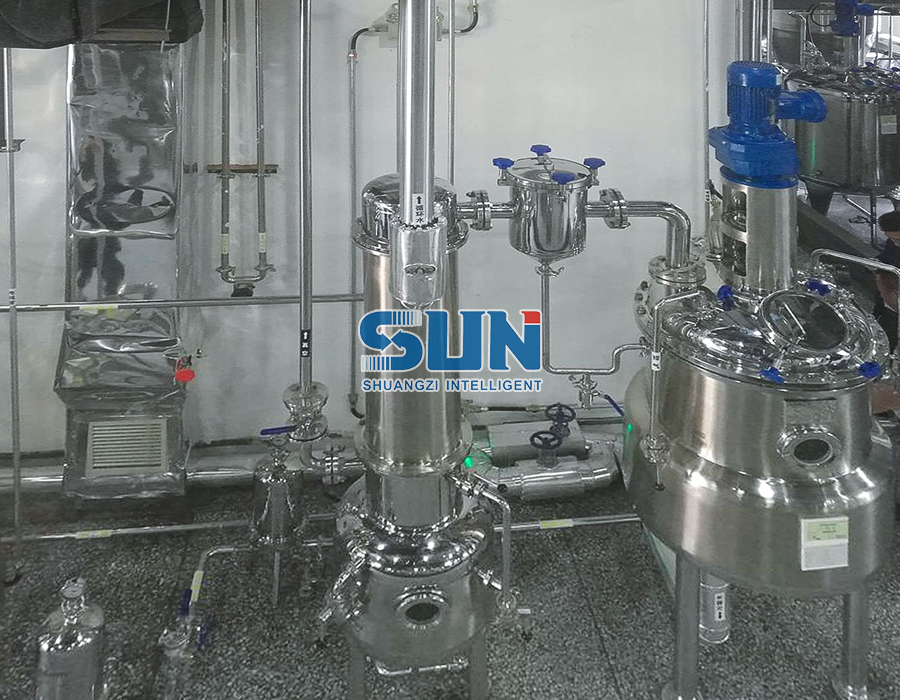
Les systèmes de fermentation pilotes et à l'échelle de production sont généralement l'élément le plus long dans la zone de traitement, de sorte que la décision concernant le récipient est prise tôt et défendue plus tard. Un point de référence utile est un document complété projet de biofermentation dans lequel la même plate-forme de navire devait servir à la fois au développement de processus et à l'approvisionnement des pilotes.
Acier inoxydable
- Coût d’investissement plus élevé et livraison plus longue
- Nettoyage à la vapeur sur place avec cycles validés
- Éprouvé au-dessus d’un volume utile de 2 000 L
- Réparable, avec une longue durée de vie
À usage unique
- Coût d’investissement réduit et changement plus rapide
- Données extractibles et lixiviables requises
- Plafond pratique près de 2 000 L
- Coût des consommables plus élevé par lot
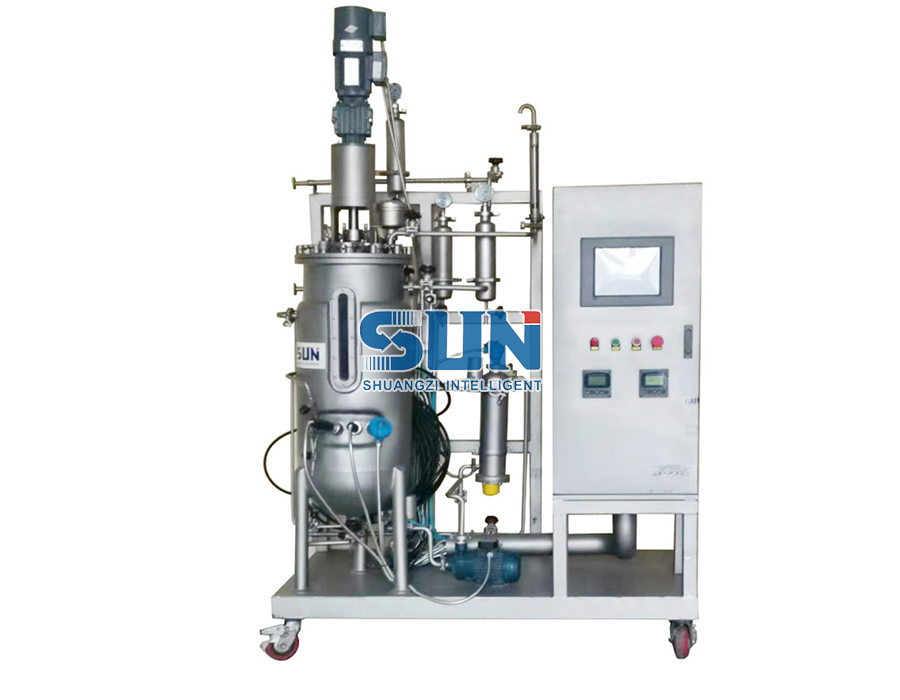 Fermenteur à agitation mécanique en acier inoxydable à échelle pilote pour la culture microbienne Un fermenteur pilote pour la culture de souches et l'optimisation des paramètres, placé là où les premiers choix de récipients soutiennent le développement ultérieur du processus et l'approvisionnement pilote. Voir le produit →
Purification en aval : là où le rendement et les délais disparaissent
C'est dans le traitement en aval que la plupart des échecs de processus apparaissent, car un train de purification en cinq étapes peut perdre plus de la moitié du produit, et chaque étape retenue pour la pureté doit également être validée pour l'autorisation. Un train d'anticorps monoclonaux conventionnel commence par une capture par affinité, puis une inactivation virale à faible pH, puis une ou deux étapes de polissage, puis une ultrafiltration et une diafiltration. Le rendement et la pureté sont échangés à chaque étape, et cet échange est fixé par les données d'autorisation déposées auprès du régulateur.
| Fonctionnement de l'unité | Rendement par étapes typique | Paramètre critique | Panne fréquente |
| Chromatographie de capture d'affinité | 85 à 95 pour cent | Défi de charge, pH d'élution, âge de la résine | Encrassement de la résine, mauvaise accumulation, lixiviation du ligand |
| Inactivation virale à faible pH | 90 à 98 pour cent | pH 3,5 à 3,7, 30 à 60 minutes, 20 à 25 degrés Celsius | Mélange incomplet, agrégation |
| Chromatographie de polissage | 80 à 95 pour cent | Fenêtre de conductivité et pH, facteur de charge | Faible clairance des protéines de la cellule hôte et de l’ADN |
| Ultrafiltration et diafiltration | 90 à 99 pour cent | Pression transmembranaire, débit transversal | Encrassement des membranes, polarisation de concentration |
| Filtration virale | 85 à 98 pour cent | Dimensionnement du filtre, limites de pression | Colmatage prématuré, zone de filtre surdimensionnée |
Règle de base : prévoyez une perte de rendement de 20 à 30 % pour chaque étape de chromatographie au début du développement, puis défendez chaque étape que vous décidez de conserver. Chaque étape retenue ajoute du volume tampon, du travail analytique et des coûts de validation.
Les systèmes de filtration membranaire et d'écoulement tangentiel se trouvent à l'extrémité du train, où le facteur de concentration, le volume de diafiltration et la surface de la membrane déterminent si le lot convient au réservoir que vous possédez déjà.
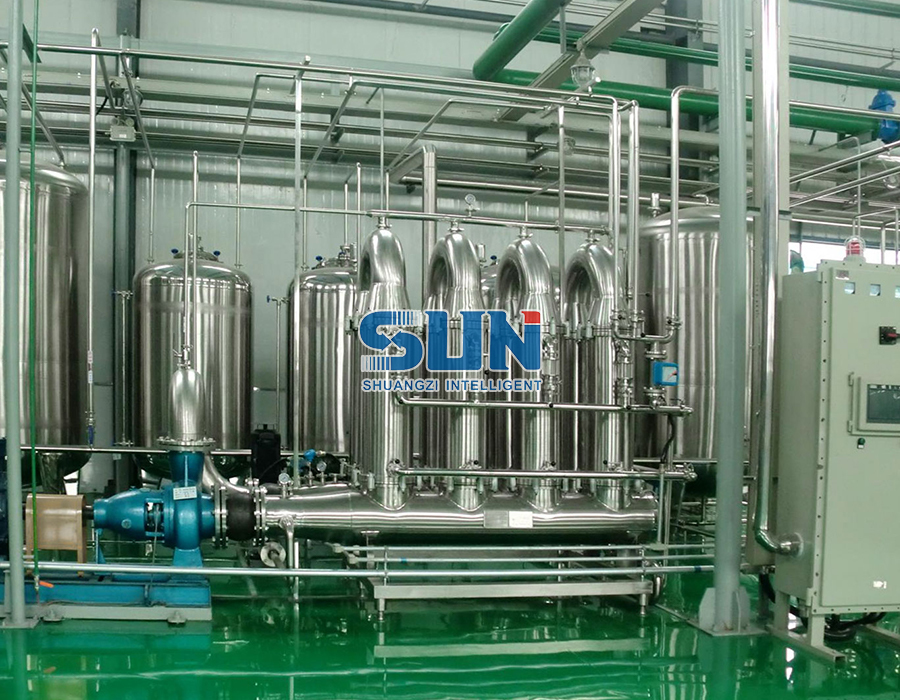 Équipement de séparation par membrane d'extraction de plantes pour la clarification et la concentration Système de filtration membranaire pour extraits végétaux et produits de fermentation, adapté aux étapes de purification et de concentration en fin de train aval. Voir le produit →
Méthodes analytiques et formulation : le goulot d’étranglement silencieux
Les travaux d'analyse et de formulation retardent rarement le premier lot clinique, mais ils retardent presque toujours la demande d'autorisation, car ni la qualification de la méthode ni les données de stabilité ne peuvent être compressées. Une méthode non qualifiée ne peut pas libérer beaucoup de choses et une étude de stabilité se déroule en temps réel.
La formulation d'un produit biologique signifie normalement un tampon, un agent de tonicité, un tensioactif et parfois un sucre ou un acide aminé. Les produits sous-cutanés poussent la concentration dans la plage de 100 à 150 mg/mL, où la viscosité, l'agrégation et la tolérance au site d'injection cessent d'être des détails de formulation et deviennent des problèmes de développement. Les présentations liquides sont plus simples à réaliser ; les présentations lyophilisées ou séchées sous vide à basse température sont privilégiées lorsque la molécule ne peut survivre à la chaîne du froid.
Le développement analytique n’est pas un travail de support. Il définit ce que le processus doit produire, et c’est la seule partie du programme pour laquelle davantage d’argent ne peut pas être accéléré.
Validation des processus et transfert de technologie
La validation du processus pour un produit biologique est un engagement à vie plutôt qu'une seule campagne, et l'exécution PPQ de trois lots consécutifs à l'échelle commerciale n'est que son point de contrôle le plus visible. La caractérisation du processus passe avant tout : un modèle de réduction qualifié, des plages acceptables éprouvées et une répartition défendable entre les paramètres critiques du processus et les attributs de qualité critiques.
Le transfert de technologie comporte l'essentiel des risques liés au calendrier, car le site récepteur hérite des paramètres mais pas des connaissances tacites qui les sous-tendent. Un package de transfert qui ne tient pas compte des temps d'attente, de l'ordre de préparation du tampon ou du comportement de mélange révélera ces lacunes lors des phases d'ingénierie, lorsque l'usine est déjà dotée de personnel.
Description du processus avec plages de fonctionnement normales et plages acceptables éprouvées pour chaque fonctionnement de l'unité
Justification du modèle réduit, y compris les données de comparabilité du mélange et du transfert de masse
Plan de transfert de méthode analytique avec critères d’acceptation prédéfinis
Évaluation des lacunes des équipements et des services publics couvrant la géométrie du récipient, le transfert d'oxygène et la nettoyabilité
Études de validation du temps de maintien et du nettoyage avec les pires conditions documentées
Recettes d'automatisation, limites d'alarme et contrôles d'intégrité des données pour les enregistrements électroniques
Des choix d’équipement et d’installations qui déterminent le calendrier
Une fois le processus fixé, la liste des équipements à long terme fixe généralement le calendrier plutôt que la science. Les barres ci-dessous montrent les délais de livraison typiques de l'industrie indiqués pour un nouveau train de produits biologiques ; la modification de la taille d'un récipient après l'achat redémarre l'horloge.
Les choix de matériaux et de finitions se règlent en même temps. Les surfaces en contact avec le produit pour un produit biologique sont normalement en acier inoxydable SUS316L avec une finition interne d'environ 0,4 à 0,8 micromètres Ra, soudées et passivées, et les cycles de nettoyage sur place doivent être validés parallèlement au processus. Les assemblages à usage unique déplacent la charge de nettoyage vers le fournisseur, mais ils déplacent également la charge de documentation des extractibles et des lixiviables vers votre classement.
Les listes de contrôle des équipements méritent d'être lues avant que les spécifications ne soient figées, et un point de départ pratique est ce guide sur que rechercher lors de la sélection d'équipement pour un projet de biofermentation .
 Lignes de production d'extraction clés en main pour le traitement des plantes, des herbes et du CBD Catégorie de lignes d'extraction clé en main de pectine, d'herbes, de polyphénols de thé, d'astaxanthine, de romarin, de curcumine, d'huile de chanvre et de CBD, utiles avant de geler les spécifications d'un projet. Voir le produit →
Foire aux questions sur le processus de développement de produits biologiques
Combien de temps dure le processus de développement de produits biologiques ?
De la sélection des molécules à la première approbation commerciale, les produits biologiques prennent généralement de quatre à sept ans. La phase de développement elle-même, depuis la lignée cellulaire jusqu'au processus habilitant de phase I, dure généralement de 18 à 30 mois, le reste étant occupé par l'approvisionnement clinique, la validation du processus et l'examen réglementaire.
Quelle est la différence entre le traitement en amont et en aval ?
Le traitement en amont couvre tout depuis le flacon de cellules jusqu'à la récolte : lignée cellulaire, milieux, contrôle du bioréacteur et récupération du fluide de culture. Le traitement en aval prend en charge cette récolte par chromatographie de capture, inactivation virale, polissage, ultrafiltration et formulation. En amont définit la quantité de produit fabriquée ; l'aval décide de la quantité qui survit.
Pourquoi la validation des processus est-elle obligatoire pour les produits biologiques ?
Les produits biologiques ne peuvent pas être entièrement caractérisés par les seuls tests sur le produit final. Les régulateurs exigent donc la preuve que le processus lui-même fournit systématiquement la qualité requise. En pratique, cela signifie un modèle réduit qualifié, une caractérisation alignée sur les ICH Q8 à Q11 et trois lots PPQ consécutifs avant la commercialisation.
Quelle étape est la plus difficile à accélérer avec plus de budget ?
Qualification des méthodes analytiques et stabilité en temps réel, car toutes deux dépendent du temps calendaire et des données collectées à intervalles définis. Le développement des lignées cellulaires et des processus peut être parallélisé ou externalisé, mais une étude de stabilité de douze mois ne peut être raccourcie sans affaiblir le dossier.